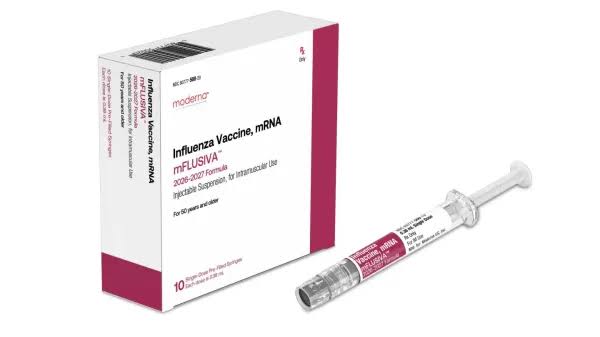

Uno de cada 15 adultos mayores experimentó reacciones sistémicas graves. ¿Dónde están las pruebas de una mejor protección?
Tres meses después de su autorización, ya están disponibles los primeros informes de seguridad sobre mFLUSIVA. ¿Qué aportan al historial de ensayos clínicos?
Por: Dres. Robert Malone y Jill Glasspool Malone.
Reportaje original / Washington, DC.
En resumen:
Para los adultos de 50 a 64 años, el beneficio clínico fue modesto. En comparación con una vacuna antigripal de dosis estándar, la vacuna mFLUSIVA previno aproximadamente siete casos adicionales de gripe confirmada por laboratorio por cada 1000 personas vacunadas. Sin embargo, aproximadamente 46 personas adicionales por cada 1000 experimentaron reacciones sistémicas graves que les impidieron realizar sus actividades diarias normales. Esto equivale a unas seis reacciones graves adicionales por cada caso adicional de gripe prevenido. Para los adultos sanos y activos, perder la capacidad de funcionar con normalidad debido a una reacción a la vacuna no es una consecuencia insignificante.
Para los adultos de 65 años o más, la evidencia es aún menos convincente. La FDA otorgó la aprobación acelerada basándose en niveles más altos de anticuerpos, no en pruebas clínicas de que mFLUSIVA prevenga más casos de influenza, hospitalizaciones o muertes que las vacunas recombinantes, de alta dosis y con adyuvante ya recomendadas para las personas mayores. En una comparación directa con Fluzone High-Dose, se observaron reacciones sistémicas graves en el 6,7 % de los receptores de mFLUSIVA frente al 1,7 % de los que recibieron la vacuna convencional, una tasa aproximadamente cuatro veces mayor.
Los ensayos clínicos también revelaron un preocupante desequilibrio en las muertes clasificadas como inexplicables, súbitas o de paro cardíaco súbito: 29 entre los receptores de mFLUSIVA frente a 12 en los grupos de comparación. El número total de muertes fue casi igual, 102 frente a 97, y estos hallazgos no establecen que la vacuna haya causado las muertes inexplicables. Sin embargo, a ninguno de los 29 receptores de mFLUSIVA se le realizó una autopsia, lo que deja importantes interrogantes sobre la causalidad sin resolver. Los ensayos tampoco lograron demostrar que mFLUSIVA prevenga las muertes relacionadas con la influenza.
Nuestro análisis de los primeros 78 informes del VAERS, publicados hasta el 30 de octubre, identificó casos de desmayos, caídas, debilidad severa, mareos e incapacidad temporal para caminar, muchos de ellos en adultos mayores. Estos informes no demuestran causalidad y ninguno reportó un fallecimiento. Sin embargo, los eventos descritos justifican una investigación inmediata, especialmente porque una caída o la pérdida repentina de movilidad pueden tener consecuencias devastadoras para una persona mayor frágil.
También existen serias dudas sobre el proceso regulatorio. La FDA inicialmente rechazó la solicitud de Moderna porque su ensayo clínico principal utilizó un comparador inadecuado para adultos mayores. La agencia revirtió esa decisión pocas semanas después y finalmente aprobó la vacuna para personas mayores sin exigir pruebas de una protección clínica superior frente a las vacunas antigripales mejoradas ya disponibles. Se planea un ensayo confirmatorio a gran escala, pero es posible que los resultados significativos no se conozcan hasta 2029.
Entonces, ¿deberían usted o sus padres elegir mFLUSIVA este invierno? Según la evidencia revisada, no hay una razón de peso para preferirla a las alternativas de vacunas antigripales ya establecidas. Para los adultos sanos de 50 a 64 años, la pequeña reducción adicional en la incidencia de la gripe debe sopesarse frente a una probabilidad sustancialmente mayor de reacciones graves a corto plazo. En el caso de las personas mayores, Moderna no ha demostrado una protección clínica superior a la de las vacunas mejoradas ya disponibles, a pesar de haber documentado reacciones más graves.
Lo más importante es que aún desconocemos cuántas vidas podría salvar mFLUSIVA o cuánto costaría, si es que costara algo. La FDA aprobó este producto sin resolver esa cuestión fundamental sobre la mortalidad.
Hay otro punto importante que suele pasarse por alto en los debates sobre la eficacia de las vacunas: la mayoría de las personas no contraen la gripe en un año determinado, estén vacunadas o no. Sin embargo, toda persona que recibe mFLUSIVA se enfrenta a la posibilidad de una reacción adversa. En el ensayo clínico que comparó mFLUSIVA con Fluzone High-Dose, el 6,7 % de los receptores de Moderna experimentaron reacciones sistémicas graves que les impidieron realizar sus actividades diarias con normalidad. Esto significa que aproximadamente uno de cada 15 receptores de mFLUSIVA experimentó una reacción grave, aunque la gran mayoría no habría contraído la gripe esa temporada independientemente de la vacuna que hubieran recibido. Por eso, el riesgo absoluto es importante. Deberíamos comparar la probabilidad de prevenir realmente una enfermedad con la probabilidad de que una persona sana enferme a causa de la intervención destinada a protegerla.
No se debe esperar que los pacientes acepten reacciones adversas adicionales ni problemas de seguridad sin resolver simplemente porque la FDA haya aprobado otra vacuna de ARNm. Moderna y los reguladores federales tienen la responsabilidad de demostrar una ventaja clínica significativa sobre los productos existentes. Hasta que lo hagan, no hay ninguna razón convincente basada en la evidencia para elegir mFLUSIVA en lugar de las alternativas ya establecidas. De hecho, existen muchas razones para no hacerlo.
Detalles técnicos:
Una mujer de 89 años recibió la nueva vacuna antigripal de ARNm de Moderna en una farmacia este otoño. Poco después, se desmayó y cayó. Los servicios de emergencia la trasladaron a la sala de urgencias de un hospital. El incidente figura en el Sistema Federal de Notificación de Eventos Adversos a las Vacunas con el número de informe 2915704.
Desconocemos si la vacuna fue la causa de su desmayo. Un informe del VAERS no constituye prueba de causalidad. Sin embargo, el desmayo de una anciana tras la vacunación no debe pasarse por alto. Una fractura de cadera, un traumatismo craneoencefálico o una hospitalización prolongada pueden acabar con la independencia de una persona mayor. Las consecuencias de una caída a los 89 años no son comparables a las de un adulto joven que se siente mal durante un día.
Su informe es uno de los 78 que mencionan mFLUSIVA en los datos públicos de VAERS hasta el 30 de octubre. La FDA autorizó el producto el 5 de agosto de 2026, y examinamos el registro de ensayos clínicos en ese momento. Ahora que la vacuna se administra fuera de los ensayos controlados, la pregunta es si los reguladores están prestando atención a los problemas que más preocupan a los pacientes de edad avanzada.
Lo que demostró realmente el ensayo clínico crucial de Moderna
Se registraron casos confirmados de influenza en el 2,0 % de los vacunados con mFLUSIVA y en el 2,8 % de los vacunados con la dosis estándar. Moderna describe este resultado como una eficacia relativa de la vacuna del 26,6 %. Esto suena impresionante hasta que se analizan las cifras absolutas. La diferencia fue de aproximadamente 0,73 puntos porcentuales, o lo que es lo mismo, unos siete casos menos de influenza confirmada por cada 1000 personas vacunadas durante la temporada. Aproximadamente 137 personas tuvieron que recibir mFLUSIVA en lugar de la vacuna estándar para prevenir un caso confirmado.
Se trata de un resultado cuantificable, y el ensayo cumplió con el criterio de superioridad preestablecido. Sin embargo, no demuestra que la nueva vacuna prevenga más muertes o enfermedades graves. Solo se registraron cuatro hospitalizaciones por influenza en el grupo tratado con mFLUSIVA y ocho en el grupo de comparación, una cifra demasiado baja para llegar a una conclusión fiable. Según una definición más estricta de enfermedad similar a la influenza de los CDC, el beneficio absoluto fue menos de la mitad.
La incertidumbre cobra especial relevancia en los participantes de mayor edad. Entre los mayores de 75 años, el intervalo de confianza osciló entre una posible desventaja del 10 % y una posible ventaja del 50 %. El estudio no pudo determinar si estos participantes se beneficiaron más que con la vacuna estándar. Las personas con afecciones médicas de alto riesgo también mostraron un beneficio relativo menor que los participantes más sanos. Además, dado que la influenza A representó el 94 % de los casos confirmados, el ensayo proporciona información limitada sobre la protección en una temporada con alta incidencia de influenza B.
Falta otra comparación crucial. El ensayo fundamental utilizó una vacuna antigripal de dosis estándar, no los productos mejorados que los CDC han recomendado para las personas mayores durante años. Un resultado comparado con una dosis estándar no nos indica si mFLUSIVA es mejor que las vacunas que muchos estadounidenses mayores ya reciben.
La FDA reconoció inicialmente el problema del engaño . En febrero de 2026, el Dr. Vinay Prasad, entonces director del Centro de Evaluación e Investigación de Productos Biológicos (CBER) de la FDA, rechazó la solicitud de Moderna porque el ensayo fundamental comparaba mFLUSIVA con una vacuna antigripal de dosis estándar en lugar de las vacunas mejoradas recomendadas para personas mayores. Esta fue una objeción fundamental a la suficiencia de la evidencia clínica.
Pero Prasad se enfrentó a la oposición dentro de su propia agencia. Según un reportaje de STAT, el Dr. David Kaslow, director de la Oficina de Investigación y Revisión de Vacunas de la FDA y subordinado directo de Prasad, redactó un memorando detallado argumentando que la solicitud de Moderna debía someterse a revisión. Prasad desestimó su argumento.
En dos semanas, tras las objeciones públicas de Moderna y las negociaciones con la FDA, la agencia rectificó. Se le permitió a Moderna solicitar la aprobación acelerada para personas mayores basándose en mediciones de anticuerpos, seguida de un ensayo clínico confirmatorio. Prasad dejó la FDA en abril.
El 5 de agosto, Kaslow firmó la aprobación de mFLUSIVA. Kaslow, quien anteriormente se desempeñó como director científico de Vical, Inc. de 2001 a 2006 (entre sus cargos directivos en Merck Vaccines), se había opuesto a la decisión inicial de su superior de rechazar la solicitud. Posteriormente, firmó la licencia que autorizaba la vacuna para los estadounidenses mayores de 50 años, incluyendo la aprobación acelerada para este grupo de edad sin evidencia clínica que demostrara superioridad sobre las vacunas antigripales mejoradas ya recomendadas para esa población.
¿Y dónde estaba el liderazgo del HHS? El departamento de Robert F. Kennedy Jr. había defendido públicamente la negativa inicial, argumentando que Moderna había utilizado un comparador inadecuado para los participantes ancianos del ensayo. Sin embargo, la solicitud siguió adelante, la vacuna fue aprobada y Kaslow permaneció al frente de la oficina de revisión de vacunas de la FDA. No se ha documentado públicamente ninguna medida disciplinaria contra Kaslow por su papel en esta controversia.
La FDA identificó una debilidad fundamental en la solicitud de Moderna. Según se informa, Kaslow se opuso a la decisión de su superior de rechazarla. La agencia rectificó sin el permiso de Prasad, este último renunció y, finalmente, Kaslow firmó la aprobación sin exigir a Moderna que demostrara una mayor protección clínica para las personas mayores que la que ofrecían las vacunas ya disponibles. La pregunta para el secretario Kennedy es por qué la agencia abandonó su objeción regulatoria original y quién fue responsable de esa decisión.
El cambio en la dirección de la Casa Blanca ofrece ahora la oportunidad de reconsiderar esta decisión. Con Stephen Miller al frente del gabinete y Robert F. Kennedy Jr. al frente del Departamento de Salud y Servicios Humanos (HHS), la administración tiene la autoridad para exigir una explicación completa de cómo se tramitó la solicitud de Moderna, por qué se desestimó la objeción original de Prasad y si las pruebas que respaldan la aprobación para personas mayores son suficientes.
Kennedy puede ordenar una revisión exhaustiva del historial regulatorio e insistir en que la FDA investigue los informes de seguridad que están surgiendo. Si las pruebas justifican la suspensión o la retirada del producto, la FDA dispone de procedimientos legales para actuar. La administración no tiene que esperar hasta 2029 para empezar a plantearse estas cuestiones.
La cuestión es si el nuevo liderazgo de la Casa Blanca y el secretario Kennedy están dispuestos a reconsiderar una decisión que su propia FDA impugnó inicialmente, o si simplemente se permitirá que la aprobación de Moderna se mantenga sin un mayor escrutinio.
Los efectos secundarios no fueron una diferencia pequeña.
Comparemos los beneficios del ensayo con sus costos inmediatos. Por cada 1000 adultos que cambiaron de la vacuna antigripal estándar a mFLUSIVA, aproximadamente siete menos desarrollaron influenza confirmada, mientras que alrededor de 46 personas más experimentaron una reacción sistémica grave. Esto equivale a aproximadamente seis reacciones graves adicionales por cada caso de gripe prevenido.
Estos resultados no son equivalentes. Una reacción severa que dura uno o dos días no es lo mismo que una gripe que puede durar una semana o causar complicaciones graves. Pero la distinción es válida en ambos sentidos. Una fiebre alta, debilidad profunda o mareos pueden ser manejables para una persona sana de 55 años. En una persona frágil de 85 años con cardiopatía, enfermedad de Parkinson o problemas de equilibrio, los mismos síntomas pueden desencadenar una emergencia médica.
El estudio independiente realizado en personas mayores comparó mFLUSIVA con Fluzone High-Dose, una vacuna que ya se prefiere para este grupo de edad. Se observaron reacciones sistémicas graves en el 6,7 % de quienes recibieron mFLUSIVA, frente al 1,7 % de quienes recibieron Fluzone High-Dose. Esto representa aproximadamente cuatro veces la tasa. Antes de recomendar el nuevo producto a pacientes de edad avanzada, los médicos deberían poder demostrar un beneficio clínico que justifique esta diferencia. La comparación disponible no lo demuestra.
Las muertes inexplicables merecen una explicación.
En las poblaciones participantes en el ensayo clínico para la obtención de la licencia, el número total de fallecimientos fue prácticamente el mismo: 102 entre los receptores de mFLUSIVA y 97 entre los receptores del grupo de comparación. Este dato es importante y no debe pasarse por alto.
Lo que merece un análisis más detallado es cómo se clasificaron las muertes. En el grupo de mFLUSIVA, se registraron veintitrés muertes sin una causa específica, frente a nueve en el grupo de comparación. Si se incluyen las muertes codificadas como muerte súbita o muerte súbita cardíaca, el total asciende a 29 frente a 12. Según el registro revisado, a ninguno de los 29 casos de mFLUSIVA se le practicó una autopsia.
Los revisores de la FDA consideraron improbable una relación causal, pero no la descartaron por completo. El desequilibrio podría reflejar diferencias en la forma en que se documentaron las causas de muerte. Podría ser casualidad. También podría indicar algo que requiere una investigación más profunda. Sin información adecuada sobre las causas de muerte, ni Moderna ni la FDA pueden resolver la cuestión de manera concluyente.
Precisamente por eso existe la farmacovigilancia posterior a la comercialización. La respuesta adecuada no es declarar que la vacuna causó 29 muertes, sino exigir una investigación exhaustiva y transparente de los fallecimientos, incluyendo cuándo ocurrieron, qué historiales médicos estaban disponibles y por qué se desconocen las causas.
Además, existe otra razón por la que estas muertes inexplicables merecen una investigación exhaustiva. La vacuna mFLUSIVA de Moderna utiliza la misma tecnología subyacente de administración de ARNm modificado y nanopartículas lipídicas (LNP) empleada en sus vacunas contra la COVID-19. Y las dudas sobre la seguridad de esta plataforma no surgieron con este ensayo de la gripe.
Durante el despliegue de la vacuna contra la COVID-19, el VAERS recibió miles de informes de muertes posteriores a la vacunación. Estos informes plantean interrogantes que requerían una investigación rigurosa. Igualmente preocupante es la calidad del trabajo preclínico de seguridad original. En 2022, yo (el Dr. Robert Malone) y muchos otros científicos presentamos objeciones detalladas a las solicitudes no clínicas de Pfizer y Moderna, argumentando que los estudios eran inadecuados y no cumplían con las expectativas regulatorias establecidas. Estas no eran simplemente quejas sobre un seguimiento a largo plazo insuficiente.
Las preocupaciones giraban en torno a la idoneidad de los paquetes toxicológicos originales, la caracterización de los sistemas de administración lipídica y la falta de investigación de importantes consecuencias biológicas del ARN modificado. La N1-metilpseudouridina se incorpora para alterar la estabilidad del ARN y el reconocimiento inmunitario innato, mientras que las nanopartículas lipídicas transportan el ARN al interior de las células y pueden distribuirse más allá del lugar de inyección. Las preguntas sobre la distribución tisular, la persistencia, la toxicidad inflamatoria y la exposición repetida merecen respuestas específicas para cada producto, no garantías basadas en aprobaciones regulatorias previas. Ahora, la FDA ha autorizado otra vacuna que utiliza esta tecnología para personas mayores en Estados Unidos, a pesar de las dudas sin resolver sobre las causas de muerte en sus ensayos clínicos.
Antes de pedir a las personas mayores que acepten otro producto de ARNm modificado, la FDA debería demostrar que se han investigado exhaustivamente las preocupaciones sobre la seguridad de la plataforma original. En cambio, la agencia parece estar utilizando evaluaciones de seguridad realizadas bajo el marco menos exigente de la Autorización de Uso de Emergencia (EUA) durante la COVID-19 para justificar la aprobación regulatoria completa de nuevos productos, sin exigir los estudios de seguridad preclínicos y clínicos adicionales que deberían acompañar esa transición.
¿Cuántas vidas podría salvar realmente mFLUSIVA?

Los CDC estiman que aproximadamente uno de cada 1500 a 1600 casos de influenza en adultos de 50 a 64 años resulta en una muerte. En adultos de 65 años o más, esta cifra aumenta a aproximadamente uno de cada 140 a 150. Durante la temporada de influenza 2023-2024, los CDC estimaron aproximadamente 28 000 muertes asociadas a la influenza, de las cuales el 68 % ocurrieron en adultos de 65 años o más y otro 20 % en adultos de 50 a 64 años. Las proporciones fueron similares durante la grave temporada 2024-2025.
Estas cifras requieren contexto. Los CDC no contabilizan directamente todas las muertes por influenza. Utilizan modelos matemáticos que incorporan hospitalizaciones, datos de vigilancia y estimaciones de muertes ocurridas fuera de los hospitales. Además, la gran mayoría de los adultos mayores hospitalizados por influenza presentan afecciones médicas subyacentes graves. Durante la temporada 2024-2025, el 95 % de los pacientes hospitalizados de entre 65 y 74 años y el 96 % de los mayores de 75 años presentaban al menos una afección subyacente. La influenza sin duda puede contribuir a una disminución de la mortalidad, pero estas estimaciones no permiten determinar con precisión cuántas muertes se habrían evitado al prevenir la influenza.
Ahora bien, ¿qué sucede cuando las personas mayores cambian de Fluzone High-Dose a mFLUSIVA? En el estudio comparativo de Moderna, se observaron reacciones sistémicas graves en el 6,7 % de quienes recibieron mFLUSIVA, frente al 1,7 % de quienes recibieron Fluzone High-Dose. Esto significa 50 reacciones graves adicionales por cada 1000 personas vacunadas. Estas reacciones fueron lo suficientemente graves como para impedirles realizar sus actividades diarias con normalidad.
Si el 80 % de los estadounidenses mayores de 65 años cambiaran de Fluzone High-Dose a mFLUSIVA, aproximadamente 51,7 millones de personas recibirían el nuevo producto. Aplicando las tasas de los ensayos clínicos, se estima que habría 2,58 millones de reacciones sistémicas graves adicionales. ¿ Y cuántas muertes adicionales por influenza evitaría ese cambio? No lo sabemos. Moderna no ha demostrado un beneficio adicional en la mortalidad en comparación con Fluzone High-Dose.
Para los adultos de 50 a 64 años, la comparación con una vacuna de dosis estándar es más relevante. El ensayo de Moderna demostró aproximadamente siete casos menos de influenza confirmada por laboratorio por cada 1000 personas vacunadas. Utilizando las estimaciones de mortalidad por influenza de los CDC, nuestro modelo anterior proyectó que cambiar al 80 % de este grupo de edad a mFLUSIVA podría prevenir aproximadamente entre 230 y 240 muertes anuales asociadas a la influenza. Sin embargo, al aplicar las tasas de reacciones graves del ensayo pivotal general, se obtienen aproximadamente 2,2 millones de reacciones graves adicionales. Esto equivale a unas 9000 reacciones graves adicionales por cada muerte asociada a la influenza que se podría prevenir. Esta es una proyección ilustrativa, no un beneficio de mortalidad observado ni una estimación de reacciones específica por edad. Y, nuevamente, desconocemos cuántas muertes causará esta vacuna porque los estudios y los datos no se han realizado o no están disponibles.
Existe otra consideración fundamental. Si bien la mayoría de las personas no contraen influenza en un año determinado, quienes reciben una vacuna aceptan la posibilidad de una reacción adversa. En el ensayo clínico clave de Moderna, solo el 2,8 % de los receptores de la dosis estándar desarrollaron influenza confirmada por laboratorio, en comparación con el 2,0 % de los que recibieron mFLUSIVA. Más del 97 % en ambos grupos no desarrollaron la enfermedad definida en el ensayo. Sin embargo, en el estudio independiente para pacientes de mayor edad, aproximadamente uno de cada 15 receptores de mFLUSIVA experimentó una reacción sistémica grave, en comparación con uno de cada 59 que recibieron Fluzone High-Dose.
Las reacciones adicionales están documentadas en los ensayos clínicos, mientras que el beneficio adicional en la mortalidad aún no se ha demostrado. En el caso de las personas mayores, tenemos evidencia de reacciones sustancialmente más graves, sin que exista evidencia de que cambiar a la vacuna de Moderna prevenga más hospitalizaciones o salve más vidas.
Finalmente, el programa clínico de Moderna registró 29 muertes clasificadas como inexplicables, súbitas o de origen cardíaco súbito entre los receptores de mFLUSIVA, en comparación con 12 en los grupos de comparación. La causa de estas muertes aún no se ha esclarecido por completo.
La pregunta central sigue sin respuesta: ¿Cuántas vidas adicionales salvará mFLUSIVA en comparación con las vacunas antigripales ya establecidas, y cuánto costará, si es que cuesta algo? La FDA aprobó el producto sin establecer ese equilibrio de mortalidad. Hasta que Moderna demuestre una ventaja clínica significativa, no existe ninguna razón convincente basada en la evidencia para que las personas mayores prefieran mFLUSIVA a las vacunas antigripales mejoradas ya establecidas.
Por qué los adultos mayores recibieron un tipo diferente de aprobación
La aprobación resultante se dividió por grupos de edad. Los adultos de 50 a 64 años recibieron la aprobación tradicional basada en datos de eficacia clínica. Los adultos de 65 años o más recibieron la aprobación acelerada basada en las respuestas de anticuerpos en un estudio independiente con aproximadamente 3000 personas mayores. En ese estudio, mFLUSIVA generó niveles de anticuerpos entre un 10 % y un 30 % superiores a los de Fluzone High-Dose, según la cepa de influenza.
Pero niveles más altos de anticuerpos no equivalen a menos hospitalizaciones o muertes. La FDA reconoció que no se ha establecido ningún umbral de anticuerpos que prediga la protección para este producto en particular. Su revisión también planteó dudas sobre el ensayo, que utilizó virus cultivado en células y cuya secuencia de ARNm coincidía con la del virus. Además, el estudio principal probó una formulación de cuatro cepas, no la vacuna de tres cepas que se comercializa actualmente.
Es importante aclarar esta distinción a todos los adultos mayores a quienes se les ofrezca mFLUSIVA en una farmacia. Su aprobación para este grupo de edad se basa en un ensayo clínico comparativo directo. No se ha demostrado que prevenga más casos de influenza, hospitalizaciones o muertes que Fluzone High-Dose, Fluad o Flublok. Sin embargo, sí ha provocado reacciones sistémicas considerablemente más graves que Fluzone High-Dose.
Lo que muestran los primeros informes de VAERS
De los 71 informes que indicaban la edad, 52 correspondían a adultos de 65 años o más. La mediana de edad fue de 70 años. Entre los 60 informes que especificaban el intervalo de aparición de los síntomas, 54 describían síntomas que comenzaron el día de la vacunación o al día siguiente.
Varios informes describieron una alarmante pérdida de movilidad. Un hombre de 71 años, según se informó, no pudo ponerse de pie ni caminar aproximadamente 17 horas después de la vacunación y pasó cerca de una hora en el suelo. Un cuidador informó que una mujer perdió temporalmente el uso de sus piernas. Un hombre de 74 años desarrolló confusión, mareos intensos y dificultad para caminar. Un hombre de 73 años informó de vértigo, vómitos y dificultad para caminar durante aproximadamente dos días.
Otros informes describieron desmayos y síntomas cardiovasculares. Junto a la mujer de 89 años trasladada desde la farmacia, se encontraba un hombre de 69 años que, según los informes, se desmayó tres veces; un hombre de 71 años que se desplomó con una presión arterial de 72/46 y dificultades respiratorias; y un hombre de 72 años con fibrilación auricular recientemente documentada. Las quejas neurológicas incluyeron pérdida parcial de la visión con dolor de cabeza intenso y debilidad, empeoramiento de los temblores en un hombre con enfermedad de Parkinson y alucinaciones al inicio del sueño.
Se trata de informes, no de diagnósticos verificados atribuibles a la vacuna. Sin embargo, las descripciones son importantes porque involucran los mismos problemas generales que preocuparían a una persona mayor que experimenta fiebre alta, debilidad o mareos: caídas, pérdida de movilidad, confusión y posible estrés cardiovascular.
Se debe diseñar un sistema de seguridad para investigar estos resultados, especialmente durante las primeras 48 horas posteriores a la vacunación. Esperar a que se produzca un gran número de hospitalizaciones o fallecimientos antes de plantear preguntas iría en contra del propósito de la vigilancia temprana.
Existen precedentes históricos de que los funcionarios federales de salud tomen medidas cuando surgen serias preocupaciones sobre la seguridad de las vacunas. En diciembre de 1976, el gobierno suspendió su campaña nacional de vacunación contra la gripe porcina después de que los investigadores detectaran una mayor incidencia del síndrome de Guillain-Barré, un trastorno neurológico potencialmente paralizante. Aproximadamente 42 millones de estadounidenses ya habían sido vacunados. Se desconocía el mecanismo biológico preciso, pero los funcionarios consideraron que la evidencia era suficiente para detener el programa mientras se investigaba.
En 1999, tan solo 15 informes al VAERS sobre una obstrucción intestinal grave en lactantes que habían recibido la vacuna RotaShield, recientemente autorizada, llevaron a los CDC a recomendar la suspensión de su uso. El fabricante detuvo la distribución en consulta con la FDA. Investigaciones posteriores confirmaron un mayor riesgo y la vacuna fue retirada del mercado.
Estos casos demuestran que las autoridades sanitarias federales ya han actuado en base a señales de seguridad creíbles antes de que se respondieran todas las preguntas sobre la causalidad.
La FDA debería explicar qué investigación se ha llevado a cabo, si los eventos adversos graves han sido evaluados de forma independiente y qué hallazgos darían lugar a medidas regulatorias adicionales. Los estadounidenses no deberían tener que esperar a que se produzca otro escándalo de seguridad de las vacunas para que los reguladores federales proporcionen esas respuestas.
Lo que VAERS no puede decirnos y lo que sí puede.
Tampoco sabemos cuántas dosis de mFLUSIVA se han administrado. Moderna calificó las ventas hasta el 30 de septiembre como irrelevantes y no ha facilitado públicamente el número de dosis administradas. Setenta y ocho informes podrían representar tasas de notificación muy diferentes según la cantidad de dosis administradas. Afirmar que estos 78 informes por sí solos demuestran que la vacuna es inusualmente peligrosa va más allá de lo que respaldan los datos.
Una afirmación que se ha vuelto viral es claramente incorrecta. Algunos comentaristas dividieron 78 entre 5805 y afirmaron que la vacuna mFLUSIVA ya representa más del 1 % de todos los informes sobre vacunas contra la gripe desde 1990. Nuestra revisión independiente y objetiva de la totalidad de los archivos del VAERS de EE. UU. encontró 235 268 informes que mencionan una vacuna contra la gripe desde 1990 hasta octubre de 2026. Los 78 informes de mFLUSIVA representan aproximadamente el 0,03 % de ese total, no más del 1 %.
Ese error debería corregirse, pero no hace desaparecer las señales legítimas. En los informes que involucran a adultos de 65 años o más, la fatiga, el malestar o la debilidad aparecieron en el 47 % de los informes de mFLUSIVA frente al 12 % para Fluzone High-Dose y el 13 % para Fluad. Entre los informes sin una vacuna contra la COVID-19 administrada simultáneamente, los desmayos, las caídas o la incapacidad para caminar aparecieron en el 22 % de los informes de mFLUSIVA frente al 7 % para Fluzone High-Dose. El mareo o el vértigo mostraron la misma proporción del 22 % frente al 7 %.
Las comparaciones con las primeras temporadas de otras vacunas antigripales más recientes también revelaron que la fiebre y los escalofríos no eran infrecuentes con la vacuna mFLUSIVA, mientras que los informes que mencionaban desmayos, caídas o incapacidad para caminar eran proporcionalmente más frecuentes (16 % frente a 5 %). Estos son hallazgos de desproporcionalidad, no estimaciones de la probabilidad de que una persona vacunada experimente un evento. Los resultados graves no fueron más frecuentes en los primeros informes sobre la vacuna mFLUSIVA.
Existe una complicación importante: 37 de los 78 informes sobre mFLUSIVA también indicaron la administración simultánea de una vacuna contra la COVID-19, y 35 de ellos mencionaron la vacuna mNEXSPIKE de Moderna. Entre los informes relacionados con otras vacunas contra la gripe en el mismo período, aproximadamente uno de cada cuatro también mencionó una vacuna contra la COVID-19. Moderna no presentó datos clínicos de coadministración de mFLUSIVA con las vacunas contra la COVID-19, el VRS o el neumococo. Los registros del VAERS no permiten determinar qué inyección, si alguna, contribuyó a la reacción notificada.
La conclusión responsable es que ninguno de estos informes identifica una preocupación específica y verificable: ¿los receptores mayores de la vacuna mFLUSIVA experimentan más caídas, desmayos, debilidad severa o eventos cardiovasculares agudos que los receptores comparables de las vacunas antigripales ya establecidas? La FDA y los CDC tienen acceso a los datos médicos y de vacunación vinculados necesarios para investigar esta cuestión.
Por qué el plan de seguimiento de la FDA no es suficiente
La FDA también solicitó vigilancia de muertes por cualquier causa y muertes inexplicables, miocarditis, pericarditis y síndrome de Guillain-Barré. El plan de farmacovigilancia de Moderna enumera otros eventos neurológicos, inmunitarios y cardíacos poco frecuentes. Si bien estos son temas apropiados para la vigilancia, los primeros informes señalan una serie de preocupaciones más inmediatas: caídas, desmayos, pérdida aguda de movilidad, confusión y nuevas arritmias. Estos resultados merecen una monitorización explícita y activa, y no solo la esperanza de que se detecten entre los informes rutinarios de eventos adversos.
Existe una segunda preocupación relacionada con los periodos de tiempo utilizados para evaluar la seguridad. En los ensayos de Moderna, las reacciones solicitadas se registraron durante siete días y los eventos adversos no solicitados durante 28 días, mientras que los eventos adversos graves se monitorearon durante aproximadamente seis meses. La FDA también se basó en un periodo de riesgo de 42 días al evaluar ciertas afecciones neurológicas y cardíacas.
En los ensayos clínicos combinados, se registraron diez casos de miocarditis, pericarditis o miopericarditis entre los receptores de mRNA-1010, en comparación con siete en el grupo de control. Todos ocurrieron después del día 42. Un comité independiente de evaluación cardíaca confirmó cuatro casos en cada grupo. Un receptor también desarrolló el síndrome de Guillain-Barré el día 134.
Los revisores de la FDA concluyeron que era improbable que estos eventos estuvieran relacionados con la vacuna, citando su cronología, explicaciones médicas alternativas y los resultados de la evaluación. Sin embargo, esto plantea una pregunta importante: ¿ Con qué precisión pueden los reguladores evaluar las reacciones adversas tardías cuando el período de riesgo principal utilizado para evaluar la causalidad es considerablemente más corto que el período durante el cual se observaron eventos graves? La ausencia de eventos dentro de los 42 días no establece, por sí sola, que los eventos que ocurrieron posteriormente no estuvieran relacionados con la vacunación.
Una vacuna de ARNm no se comporta de forma idéntica a una vacuna proteica convencional. Proporciona instrucciones genéticas que inducen a las células del receptor a producir un antígeno, en lugar de suministrar una cantidad fija de este. Las investigaciones sobre las vacunas de ARNm contra la COVID-19 han documentado la persistencia de material relacionado con la vacuna en ciertos tejidos más allá del período inmediatamente posterior a la inyección. Esto justifica examinar si los periodos de vigilancia diseñados para plataformas de vacunas más antiguas son adecuados para esta nueva tecnología.
Los organismos reguladores deberían publicar datos sobre el tiempo transcurrido hasta el evento en casos de desenlaces graves e investigar sucesos que se produzcan más allá de los periodos de tiempo habituales. El desequilibrio de 29 frente a 12 muertes inexplicables o súbitas justifica especialmente esta solicitud. La ausencia de pruebas de causalidad no exime de la investigación.
Cuestiones regulatorias que no pueden esperar hasta 2029.
El equipo directivo responsable de evaluar estos datos ha cambiado. El Dr. Vinay Prasad, quien firmó la carta inicial de rechazo a presentar la solicitud, dejó la FDA a finales de abril. El CBER ahora está dirigido por Karim Mikhail, un exejecutivo farmacéutico que trabajó durante más de dos décadas en Merck. El nombramiento permanente de Mikhail fue anunciado por el HHS el 8 de septiembre de 2026, con el respaldo público del Secretario Robert F. Kennedy Jr. Mientras tanto, la Oficina de Investigación y Revisión de Vacunas de la FDA permanece bajo el liderazgo del Dr. David Kaslow, cuya trayectoria incluye altos cargos en Merck y su cargo como director científico de Vical, una empresa de biotecnología especializada en vacunas de ADN. Kaslow reporta directamente a Mikhail, tal como reportaba anteriormente a Prasad.
Estos antecedentes profesionales hacen que la transparencia sea importante, en particular cuando la agencia revoca una objeción inicial y autoriza un producto para personas mayores basándose en pruebas indirectas, mientras que persisten dudas sobre su seguridad.
El proceso de recomendación de los CDC añade otra complicación. Como se describe en el expediente regulatorio revisado para este artículo, el Comité Asesor sobre Prácticas de Inmunización no se ha reunido desde que un tribunal federal suspendió los nombramientos de sus miembros en marzo de 2026, y la guía provisional sobre influenza de los CDC de septiembre no menciona la vacuna mFLUSIVA. Esta incertidumbre tiene implicaciones prácticas para la cobertura del seguro y, potencialmente, para la indemnización por daños causados por la vacuna. Los pacientes no deberían tener que descubrir estas dudas solo después de recibir un nuevo producto.
El problema principal radica en la rendición de cuentas. La FDA y los CDC no deberían necesitar dos o tres temporadas más de gripe para comenzar a examinar las caídas, las visitas a urgencias, las hospitalizaciones y los nuevos diagnósticos cardíacos en adultos mayores que ya han recibido la vacuna mFLUSIVA. Deberían publicar un plan de vigilancia claro e informar los resultados con prontitud.
¿Son las vacunas antigripales más antiguas una mejor opción?
En un ensayo aleatorizado realizado durante la temporada 2014-2015, la vacuna de proteína recombinante Flublok redujo los casos confirmados de influenza en aproximadamente un 30 % en comparación con una dosis estándar en adultos de 50 años o más. En dicho ensayo, la diferencia absoluta fue de aproximadamente diez casos por cada 1000 habitantes, lo que equivale a vacunar a unas 102 personas para prevenir un caso. El beneficio del ensayo mFLUSIVA se sitúa en un rango similar. En los participantes de mayor edad del ensayo mFLUSIVA, no se pudo establecer una protección adicional.
La vacuna Fluzone de alta dosis también se ha estudiado en ensayos aleatorizados de gran envergadura que analizaron la hospitalización. En el ensayo español GALFLU, en el que participaron 103.169 adultos de entre 65 y 79 años, la tasa de hospitalización por gripe o neumonía fue del 0,25 % con la vacuna de alta dosis frente al 0,34 % con la vacuna de dosis estándar. En el ensayo danés DANFLU-2, en el que participaron 332.438 adultos de 65 años o más, las tasas correspondientes fueron del 0,68 % y del 0,73 %, una diferencia que no fue estadísticamente significativa. El ensayo mFLUSIVA tuvo un número demasiado bajo de hospitalizaciones por gripe como para poder realizar una afirmación comparable.
Esta es la comparación que importa cuando alguien pregunta si un padre anciano debería recibir la vacuna mFLUSIVA. La alternativa pertinente no es la vacuna antigripal estándar. Una alternativa más relevante es la vacuna recombinante, con adyuvante o de alta dosis, con un historial de uso establecido y evidencia clínica que mFLUSIVA aún no ha igualado.

¿Y qué hay de las vidas salvadas?
Utilizando las estimaciones de los CDC sobre la incidencia de la gripe y la mortalidad para las temporadas 2023-2024 y 2024-2025, y suponiendo una cobertura del 80 %, nuestras proyecciones sugieren que cambiar la vacuna de adultos de 50 a 64 años de la dosis estándar a la mFLUSIVA podría evitar aproximadamente entre 230 y 240 muertes anuales asociadas a la gripe. Esto equivale a una muerte evitada por cada 200 000 personas vacunadas. El mismo escenario produciría aproximadamente 2,2 millones de reacciones sistémicas graves adicionales, según las tasas de los ensayos clínicos.
Estas proyecciones presentan limitaciones importantes. Parten de la premisa de que los casos prevenidos por la vacuna conllevan el riesgo promedio de muerte, si bien el ensayo no lo confirmó. Aplican la eficacia medida durante una temporada de gripe excepcionalmente severa. Además, se basan en las estimaciones de los CDC sobre las muertes asociadas a la gripe, que incluyen la contribución modelada de la gripe a las muertes entre personas con afecciones subyacentes graves. Estas estimaciones no representan recuentos directos de las muertes que una vacuna podría prevenir con certeza.
Para las personas mayores, la comparación resulta aún menos favorable a la afirmación de un beneficio adicional. Muchas ya reciben vacunas antigripales mejoradas. El cambio de Fluzone High-Dose a mFLUSIVA no ha demostrado una reducción en las muertes por influenza que justifique un beneficio. Aplicando la diferencia observada en las reacciones graves con una cobertura del 80%, se producirían aproximadamente 2,6 millones de reacciones graves adicionales entre los adultos mayores. Un beneficio proyectado frente a una vacuna de dosis estándar no puede utilizarse como prueba de beneficio frente al producto de alta dosis al que en realidad reemplazaría.
La FDA concluyó que la vacuna mFLUSIVA de Moderna presenta un perfil favorable de riesgo-beneficio, una opinión que reiteraron los medios de comunicación que informaron sobre su aprobación. Sin embargo, los ensayos clínicos no demostraron que mFLUSIVA prevenga las muertes relacionadas con la gripe. Tampoco determinaron cuántas muertes, si las hubo, fueron causadas por la vacuna. Aun así, la FDA reconoce un desequilibrio sin resolver en las muertes clasificadas como inexplicables o repentinas en el ensayo clínico.
La cuestión central sobre la mortalidad sigue sin respuesta: ¿Cuántas vidas salvará la vacuna mFLUSIVA y cuánto costará, si es que cuesta alguna? La evaluación favorable de la FDA sobre el balance beneficio-riesgo no debe confundirse con la evidencia de que la vacuna haya demostrado salvar más vidas de las que quita.
Hasta que no se determine el número de muertes causadas por la vacuna, no podemos comparar de forma fiable cuántas vidas podría salvar mFLUSIVA con cuántas vidas podría costar.
¿Qué preguntas deben hacerse las familias antes de la vacunación?
Las personas mayores merecen saber con exactitud qué vacuna contra la gripe se les ofrece y por qué. Si tiene 65 años o más, pregunte qué evidencia clínica respalda la elección de mFLUSIVA frente a una alternativa recombinante, con dosis altas o con adyuvante. Unos niveles más altos de anticuerpos por sí solos no son suficientes para determinar si una vacuna previene un mayor número de hospitalizaciones o muertes.
El historial médico es importante. Una persona con enfermedad cardiovascular, trastorno neurológico, movilidad reducida o antecedentes de caídas puede ser particularmente vulnerable a las consecuencias de la fiebre, el mareo y la debilidad. Pregunte qué reacciones puede esperar, si alguien debería supervisar a la persona posteriormente y si sería conveniente programar citas separadas para la vacunación contra la gripe y la COVID-19, dada la ausencia de estudios de coadministración de mFLUSIVA.
Para quienes reciban esta vacuna, se recomienda permanecer sentados durante el período de observación posterior a la vacunación, especialmente si tienen antecedentes de desmayos. Si se presenta algún evento adverso significativo, busquen atención médica adecuada y asegúrense de documentar el nombre de la vacuna, el número de lote, la fecha de administración, los síntomas y el resultado. Los pacientes y los profesionales de la salud pueden enviar informes a través de vaers.hhs.gov.
Lo que la FDA, los CDC y el Congreso deberían exigir
En segundo lugar, utilice sistemas de vigilancia activa, como el programa de Eficacia y Seguridad de Productos Biológicos de la FDA y el Enlace de Datos de Seguridad de Vacunas de los CDC, para comparar los desmayos, las caídas, las visitas a urgencias, las hospitalizaciones, la pérdida aguda de movilidad y la fibrilación auricular de nueva aparición tras la administración de mFLUSIVA con los mismos resultados tras la administración de vacunas ya establecidas. Comience con las primeras 48 horas y, posteriormente, analice intervalos más prolongados.
En tercer lugar, se debe exigir un estudio de coadministración adecuado con las vacunas de ARNm contra la COVID-19. Actualmente, algunas personas reciben ambas inyecciones en la misma cita. Los organismos reguladores no deberían considerar esta práctica generalizada como un sustituto de la evidencia científica.
En cuarto lugar, la determinación de la causa de muerte y el registro detallado del tiempo transcurrido hasta el evento deben formar parte del ensayo confirmatorio. Cuando las familias den su consentimiento y sea médicamente apropiado, se debe solicitar información de la autopsia. El desequilibrio persistente en los casos de muertes inexplicables de los ensayos originales no debe repetirse sin un esfuerzo serio por determinar las causas.
Finalmente, publique el diseño del ensayo confirmatorio antes de la inscripción e incluya resultados de seguridad y eficacia clínicamente relevantes. Un ensayo que alterna vacunas por semana clínica requiere métodos transparentes para el seguimiento de cada paciente y para tener en cuenta las diferencias entre clínicas y receptores. El público no debería tener que esperar hasta 2029 para saber si el diseño puede responder a las preguntas más importantes.
Entonces, ¿deberías tú o tus padres adquirir mFLUSIVA este invierno?
Para adultos de 65 años o más , Moderna no ha demostrado que mFLUSIVA prevenga más casos de influenza, hospitalizaciones o muertes que las vacunas antigripales recombinantes, de alta dosis y con adyuvante ya establecidas. Sin embargo, sus ensayos clínicos documentaron tasas sustancialmente más altas de reacciones sistémicas graves que Fluzone High-Dose. Estas reacciones no son necesariamente leves. Fatiga intensa, debilidad, fiebre y dolor muscular pueden impedir que una persona mayor realice sus actividades cotidianas. También existen interrogantes sin resolver sobre el elevado número de muertes súbitas en el ensayo de la vacuna. Para una persona frágil, que vive sola o que ya tiene riesgo de caídas, incluso un episodio temporal de debilidad profunda puede tener consecuencias graves.
Los primeros informes de efectos adversos que describen desmayos, caídas y debilidad severa merecen una investigación inmediata. Si bien no establecen una relación causal, plantean interrogantes que deben responderse antes de que este producto se promocione como una mejora con respecto a las vacunas existentes.
Para los adultos de entre 50 y 64 años, especialmente aquellos que gozan de buena salud, el análisis de riesgo-beneficio resulta aún menos convincente. El ensayo clínico fundamental de Moderna demostró una modesta reducción de los casos de gripe confirmados por laboratorio en comparación con una vacuna de dosis estándar. La diferencia absoluta fue inferior a un punto porcentual. En términos prácticos, aproximadamente entre 130 y 140 personas tendrían que recibir mFLUSIVA en lugar de la vacuna de dosis estándar para prevenir un caso adicional de gripe confirmada durante el ensayo.
Mientras tanto, el aumento de reacciones sistémicas graves fue considerable. Se trata de reacciones lo suficientemente serias como para interferir con las actividades diarias normales, incluido el trabajo. Para un adulto sano y trabajador, perder uno o dos días por fatiga debilitante, fiebre o dolor muscular supone un coste significativo, sobre todo si se tiene en cuenta que el beneficio adicional es prevenir un número relativamente pequeño de casos de gripe, muchos de los cuales no habrían tenido complicaciones.
No debemos pretender que prevenir un caso adicional de influenza confirmado por laboratorio equivale a prevenir una hospitalización o salvar una vida. Son resultados distintos, y Moderna no ha demostrado una ventaja en la mortalidad con mFLUSIVA.
La elección no se limita a la vacuna de Moderna o a no vacunarse en absoluto. Existen vacunas antigripales no basadas en ARNm, incluidas las vacunas de proteínas recombinantes. Los adultos que deseen vacunarse contra la gripe pueden consultar estas alternativas con sus médicos sin asumir que la tecnología más reciente sea necesariamente la más segura o la más eficaz.
Luego está la cuestión de las muertes. En los ensayos clínicos de Moderna, 29 personas vacunadas fallecieron repentinamente o por causas inexplicables, en comparación con 12 en los grupos de control. La FDA no pudo determinar si la vacuna contribuyó a estas muertes. Además, Moderna no ha demostrado que mFLUSIVA prevenga las muertes relacionadas con la gripe. Así pues, nos queda una pregunta fundamental: ¿Cuántas vidas salvará esta vacuna y cuánto podría costar? La FDA aprobó el producto sin poder responder a esta pregunta tan básica.
Esto nos lleva de nuevo al caso de la mujer de 89 años que, según se informa, se desmayó y cayó tras recibir la vacuna mFLUSIVA. Desconocemos si la vacuna fue la causa de su desmayo o qué ocurrió después. Pero su testimonio ilustra la importancia de estas preguntas. Para una persona mayor, una caída puede significar una fractura de cadera, hospitalización, pérdida permanente de independencia o, peor aún.
La FDA y los CDC cuentan con los recursos necesarios para investigar si quienes reciben la vacuna mFLUSIVA experimentan más desmayos, caídas, debilidad severa, eventos cardíacos u otros resultados graves que quienes reciben vacunas antigripales ya establecidas. Deben realizar estos análisis con prontitud y publicar los resultados.
Mi consejo es claro: si está considerando vacunarse contra la gripe este invierno, pregúntese qué ventaja tangible le ofrece mFLUSIVA frente a las alternativas ya establecidas. Si la respuesta es una pequeña reducción de los casos de gripe confirmados por laboratorio, acompañada de reacciones adversas a corto plazo mucho más graves y sin ninguna ventaja demostrada en la prevención de la hospitalización o la muerte, no hay motivos suficientes para elegir este producto.
Para los adultos mayores, especialmente aquellos frágiles, la carga de la prueba debería ser mayor, no menor. Una vacuna destinada a proteger a las personas vulnerables debe demostrar claramente su ventaja antes de que se les pida que acepten reactogenicidad adicional y cuestiones de seguridad sin resolver.
Moderna ha lanzado al mercado otra vacuna de ARNm modificado. La FDA la ha aprobado. Ninguno de estos hechos obliga a los pacientes a elegirla.
Hay un último punto que conviene recordar: la mayoría de las personas no contraerán la gripe en un año determinado, pero quienes reciben la vacuna aceptan la posibilidad de una reacción adversa. En el ensayo de Moderna, el 6,7 % de los receptores de mFLUSIVA experimentaron reacciones sistémicas graves que interfirieron con sus actividades diarias normales. Esto representa aproximadamente una de cada 15 personas vacunadas.
Para la inmensa mayoría que no habría contraído la gripe de todos modos, la vacuna no previene la enfermedad durante esa temporada, pero aun así los expone al riesgo de una reacción. Antes de elegir mFLUSIVA, los pacientes merecen saber si su pequeño beneficio adicional justifica la posibilidad real de enfermarse a causa de la propia vacuna, especialmente cuando las alternativas ya establecidas producen reacciones graves considerablemente menores.
La responsabilidad de demostrar que este producto ofrece una ventaja clínica significativa recae en Moderna y la FDA, no en los pacientes, que deben asumir que existe. Hasta que se disponga de esa evidencia, no hay ninguna razón de peso para preferir mFLUSIVA a las alternativas de vacunas antigripales ya establecidas.